Seit mehr als zwei Jahrzehnten wird an individualisierter Krebsmedizin geforscht. Merck/MSD und Moderna scheint nun ein Durchbruch mit einem Impfstoff gegen Hautkrebs gelungen zu sein. (Symbolbild) - Foto: undefined undefined/iStock
In Kürze:
Die US-Pharmaunternehmen Moderna und Merck (hierzulande MSD) verkündeten in der vergangenen Woche einen Durchbruch mit einem Impfstoff gegen schwarzen Hautkrebs.
Zahlreiche Medien griffen die Pressemitteilung auf und ziehen in ihren Berichten Parallelen zu Corona-Impfstoffen oder legen sie nah. Der Vergleich hinkt:
Es handelt sich zwar um eine mRNA-basierte, aber individuelle und adjuvante Krebstherapie, die Patienten zusätzlich nach der operativen Tumorentfernung erhalten.
Zudem handelt es sich um Zwischenergebnisse einer nicht abgeschlossenen Studie mit methodischen Schwachpunkten.
Die Daten sind nicht öffentlich. Bisherige Informationen lassen Fragen offen. Epoch Times versucht, diese zu beantworten.
„Bedeutender Meilenstein“, „medizinischer Durchbruch“ und „Hoffnung für Krebspatienten“. So überschrieben zahlreiche Meiden in der vergangenen Woche eine Mitteilung der US-amerikanischen Pharmaunternehmen Moderna und Merck Sharp & Dohme (MSD). Die beiden Unternehmen selbst sprachen erheblich unspektakulärer von der Erreichung der „Endpunkte ‚rezidivfreies Überleben‘ (RFS) und ‚Überleben ohne Fernmetastasen‘ (DMFS) bei Patienten mit vollständig reseziertem Melanom im Stadium IIB–IV“.
Ein gemeinsamer Nenner lässt sich dennoch finden. Unter der Überschrift „Moderna und Merck melden positive Testergebnisse für mRNA-Impfstoff gegen schwarzen Hautkrebs“ berichtete auch Epoch Times. Warum diese ersten Meldungen, einschließlich unserer, unvollständig und vielfach irreführend sind, lesen Sie im Folgenden. Außerdem versuchen wir, herauszufinden, was die verfügbaren Daten wirklich sagen, welche Fragen noch offen sind, und warum einige offen bleiben werden.
Der „medizinische Meilenstein“ im Überblick
Am 19. August verkündeten die Unternehmen einen möglichen Durchbruch bei fortgeschrittenen schwarzen Hautkrebs. In einer Studie mit über 1.100 Patienten verringerte ein mRNA-Impfstoff Rückfälle und Metastasen. „Dies ist die erste Bekanntgabe von positiven Phase-3-Ergebnissen für eine mRNA-basierte Krebstherapie“, hieß es in der gemeinsamen Mitteilung. Diese Art individueller Medizin wird seit mindestens zwei Jahrzehnten erforscht.
Ganz kurz und einfach zusammengefasst: Anhand individueller Mutationen im Tumor des jeweiligen Patienten werden Sequenzen, in diesem Fall, für bis zu 34 Neoantigene ausgewählt. Anhand dieser entsteht eine individualisierte mRNA-Formulierung, die der Patient erhält. Die körpereigenen Zellen sollen diese mRNA dann ablesen und entsprechenden Tumor-Antigene produzieren. Dadurch sollen Immunzellen, hauptsächlich sogenannte T-Zellen, speziell gegen Zellen mit diesen Tumormerkmalen aktiviert werden. So soll das Immunsystem eine erneute Ausbreitung des Krebses rechtzeitig erkennen.
„Intismeran Autogene“ in Kombination mit Pembrolizumab – ein Immuntherapeutikum und die derzeitige Standardtherapie bei schwarzem Hautkrebs – verhindere das Wiederauftreten von Melanomen und die Ausbreitung des Krebses auf andere Organe, erklärten die US-Unternehmen anhand vorläufiger Ergebnisse. Studienleiterin Georgina Long konkretisierte: Die Kombination „hat das Potenzial, ein neues Behandlungsparadigma in der adjuvanten Melanomtherapie zu etablieren und dazu beizutragen, dass Patienten länger krebsfrei bleiben.“
Die Professorin der Universität Sydney und medizinische Direktorin des Melanoma Institute Australia sprach in diesem Zusammenhang außerdem von einem „Meilenstein in der adjuvanten Behandlung“ von schwarzem Hautkrebs.
Endgültige Daten aus der Studie sind bislang nicht einmal in Fachkreisen bekannt. Die Vorstellung soll nach Angabe der Unternehmen auf einer bevorstehenden internationalen Konferenz erfolgen. Zugleich sollen sie als Grundlage für die Zulassung dienen. Einen konkreten Zeitplan nennt die ursprüngliche Mitteilung nicht. In weiterführenden Berichten ist davon die Rede, das eine Zulassung aufgrund einer Einstufung als „therapeutischen Durchbruch“ bis 2027 möglich wäre, sowohl in den USA als auch in Europa.
Was Moderna und MSD wirklich veröffentlichten
Eine Impfung gegen Krebs klingt nach einem Heilmittel gegen eine der Volkskrankheiten unserer modernen Zeit – und wäre es auch. Davon ist allerdings allenfalls in der Presse die Rede. Tatsächlich beschränkt sich die Anwendung auf eine kleine Gruppe. Weder alle Menschen, noch alle Krebspatienten und noch nicht einmal alle Menschen oder Patienten mit Hautkrebs kommen für die Behandlung mit Intismeran Autogene infrage.
Die Pressemitteilung bezieht sich ausdrücklich auf Menschen mit schwarzem Hautkrebs im Stadium IIb, III oder IV, also jene mit fortgeschrittenen Melanomen. Zudem müssen diese bereits operativ entfernt worden sein. Erst dann, und zusätzlich zu bereits etablierten Folgetherapien, könne künftig eine Behandlung mit dem neuartigen Mittel erfolgen. Im Rahmen der Phase-III-Studie werden 1.137 Personen berücksichtigt. Zwei Drittel der Patienten erhielten nach der OP die neue Therapie in Kombination mit Pembrolizumab, die anderen ausschließlich letzteres.
Zahlreiche Berichte sprechen zudem von einer Studiendauer von einem Jahr und suggerieren einen erfolgreichen Abschluss der Untersuchungen. Moderna spricht hingegen von einer „vorab festgelegten Zwischenanalyse“.
Die Studie ist nicht beendet und läuft bis zum Jahr 2030. Alle angegebenen Werte beziehen sich somit auf einen relativ kurzen Zeitraum und wurden zu einem Zeitpunkt ermittelt, der erheblich unter den „ungefähr bis zu 74 Monaten“ oder mehr Beobachtungszeit liegt. Gleichzeitig sagen Rückfälle und Ausbreitung nichts über das Befinden und das mittel- oder langfristige Überleben der Patienten aus.
Individuelle Behandlung nach erfolgter OP
Auch die von Studienleiterin Long angesprochene „krebsfreie Zeit“ muss dahingehend verstanden werden, dass Patienten rezidiv-frei – also ohne Rückfall – bleiben, nicht, dass sie keinen Krebs hatten. Dies ist sogar eine Voraussetzung der Behandlung, denn Intismeran kodiert bestimmte Marker der patientenspezifischen Tumore in mRNA, mit dem Ziel, dass der Körper gezielte Antikörper produziert.
Dieses Prinzip ähnelt den bei Covid-19 angewendeten Wirkstoffen, die das Spike-Protein in mRNA kodierten. Unterscheidet sich jedoch dahingehend grundsätzlich, dass die verwendeten Marker individuell auf den Tumor des jeweiligen Patienten statt auf allgemeine Merkmale eines Virus angepasst sind. Jeder Patient bekommt also einen eigenen, speziell abgestimmten Wirkstoff.
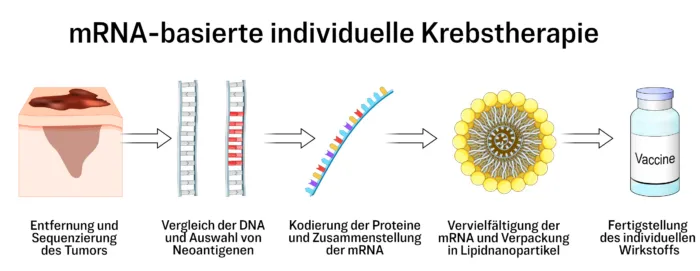
Schematische Erstellung der individualisierten Hautkrebsimpfung.
Foto: ts/Epoch Times nach ttsz/iSTock
Dies erlaubt prinzipiell die Übertragung der Behandlungsmethodik auf andere Krebsarten, wie sie von Moderna und MSD ins Gespräch gebracht wurde. Die Übertragbarkeit der Ergebnisse ist jedoch ungewiss. Zum jetzigen Zeitpunkt sind Machbarkeit und Wirksamkeit derartiger Ansätze aufgrund mangelnder Studie unbekannt. Eine vorsorgliche Immunisierung für einen Großteil der Bevölkerung ist nicht Gegenstand der aktuellen Forschung.
Damit geht es weder aktuell noch in naher Zukunft um eine klassische „Vorsorge“-Impfung, die gesunden Menschen gegeben wird. Stattdessen handelt es sich um eine speziell an den Tumor angepasste mRNA-Immuntherapie nach einer Hautkrebsdiagnose und erfolgter OP. Wir sprechen also von Menschen mit einer schweren Erkrankung und, vor allem wenn sie jung sind, mit einem relativ hohen Risiko eines Rückfalls, mit dem Ziel, dass sie nach OP und gegebenenfalls Chemo, länger krebsfrei bleiben oder im besten Fall der Krebs gar nicht wiederkommt.
Kein Impfstoff, sondern eine Therapie
Daraus ergibt sich ein weiterer Widerspruch, der in nahezu allen Medienberichten bewusst oder unbewusst Einzug erhalten hat. Ein Impfstoff schützt der Definition nach vor eine Krankheit. So schreibt das für Arzneimittelsicherheit zuständige Paul-Ehrlich-Institut (PEI): „(Prophylaktische) Impfstoffe sind Arzneimittel, die das Immunsystem zum Schutz vor Infektionskrankheiten aktivieren.“
Der Verband Forschender Arzneimittelhersteller (vfa) wird konkreter. Auch hier schützen Impfstoffe „vor Infektionskrankheiten, indem sie das Immunsystem zur Herstellung von Antikörpern und Vermehrung bestimmter Immunzellen anregen.“ Zugleich seien Impfstoffe „mit die wichtigsten Mittel zur Prävention gegen Krankheiten.“
Krebs, egal welcher Form, ist seinerseits nicht ansteckend und beruht nur im seltensten Fall auf einer Infektion, etwa mit Humanen Papillomviren (HPV) – hiergegen existiert ein eigener Impfstoff. Unterschieden werden muss zudem, dass Intismeran erst nach erfolgter Krebs-OP Anwendung findet, sprich, nachdem der Patient chirurgisch behandelt wurde. Das Präparat soll vor einem Rückfall schützen, kann aber die Krankheit nicht an erster Stelle verhindern. Der Begriff „Impfstoff“ kann in diesem Zusammenhang zu Missverständnissen führen. Einer Verwendung zugunsten der besseren Verständlichkeit steht das nicht im Wege, erfordert aber eine Konkretisierung, die in den wenigsten Presseberichten erfolgt.
Moderna und MSD selbst sprechen in ihrer Meldung nicht von einem Impfstoff oder Vakzin. Letzterer Begriff taucht in der Meldung exakt zweimal auf: jeweils im Kontext der Kurzbeschreibungen beider Unternehmen.
Bekannte Wirkungen und Nebenwirkungen
Was wir kennen, sind Daten aus der Phase-II-Studie begonnen im Jahr 2019. Beendet ist sie ebenfalls noch nicht. Die Nachbeobachtung der rund 150 Teilnehmer, von denen wiederum zwei Drittel die Kombitherapie erhielten, soll bis 2032 dauern. Anfang Juni 2026 veröffentlichten Zwischenergebnisse umfassen einen Fünfjahreszeitraum.
Dr. Kay Klapproth hebt gegenüber Epoch Times zwei Punkte hervor:
„Moderna hat darin gezeigt, dass Intismeran neoantigenspezifische T-Zell-Klone erzeugen beziehungsweise bereits vorhandene Klone expandieren kann. Gleichzeitig zeigt die Phase-II-Studie einen Vorteil beim rezidivfreien Überleben. Nach vier Jahren waren etwa 72 Prozent der Patienten unter Intismeran plus Pembrolizumab rezidivfrei, gegenüber rund 49 Prozent unter Pembrolizumab allein. Das entspricht einer absoluten Differenz von etwa 23 Prozentpunkten.“
Entgegen den jüngsten Behauptungen von Moderna ist damit zwar eine Verbesserung feststellbar, aber von der absoluten Formulierung „verhindert das Wiederauftreten“ sind wir weit entfernt, stellt der nicht an der Studie beteiligte, deutsche Immunologe fest. Er hat lange Zeit in der Krebsforschung gearbeitet und sich unter anderem mit Immuntherapien beschäftigt.
Und noch etwas wird aus den bisherigen Daten deutlich: Ausnahmslos alle Teilnehmer, die Intismeran erhielten, hatten Nebenwirkungen. In der Kontrollgruppe hatten „nur“ 94 Prozent Nebenwirkungen. Ernste Nebenwirkungen hielten sich mit rund 19 zu 24 Prozent ebenfalls nahezu die Waage. In beiden Gruppen führten die Nebenwirkungen zudem in rund 45 Prozent der Fälle zu einer „Verzögerung, Unterbrechung oder Absetzung“ der Behandlung und in einem Fall in der Intismeran-Gruppe sogar zum Tod. Der Patient starb den Angaben zufolge an einer Sepsis im Rahmen einer Nebenwirkung einer Pembrolizumab-Gabe.
All dies muss jedoch im Kontext einer Krankheit mit beschränkten Überlebenschancen und Behandlungen mit erheblichen Nebenwirkungen – Stichwort Chemotherapie – betrachtet werden.
Lässt sich die Wirkung überhaupt ermitteln?
Daneben gibt es eine Reihe offener Fragen, oder wie Dr. Klapproth es formulierte: „Immunaktivierung ist nicht das Gleiche wie klinische Wirksamkeit – und der Nachweis einer Immunantwort beweist noch nicht den Wirkmechanismus.“ Sprich, „was nicht gezeigt wurde, ist, dass beide Beobachtungen kausal zusammenhängen.“ Der zentrale Kritik- und Schwachpunkt bestehe darin, dass die verwendete mRNA/LNP-Plattform selbst immunologisch aktiv ist:
„Ionisierbare Lipid-Nanopartikel können das angeborene Immunsystem stimulieren, das ist oft gezeigt worden“, erklärte Dr. Klapproth. „Gleichzeitig wissen wir aus der Tumorimmunologie, dass eine Aktivierung angeborener Immunmechanismen die Antitumorwirkung einer PD-1/PDL1-Blockade [Anm. d. Red.: das Ziel der Standardtherapie] erheblich verstärken kann.“ Konkret belegt hat dies Tübinger Unternehmen CureVac bereits im Jahr 2022 mit einer mRNA, die nicht tumorspezifisch ist, die aber durch Immunaktivierung antitumoral gewirkt hat.
Damit existiert eine plausible alternative Erklärung für den beobachteten Effekt: Das Trägersystem der mRNA aktiviert das angeborene Immunsystem, auch ohne tumorspezifische Neoantigene. Gerade im Kontext einer PD-1/PDL1-Blokade genüge dies laut Dr. Klapproth, um einen gewissen positiven Effekt hervorzurufen. „Wie groß der unspezifische Effekt ist und welchen Anteil an der klinischen Wirkung tatsächlich die individuell ausgewählten Neoantigene haben, wissen wir aber nicht, weil diese Experimente fehlen.“
Ferner werde Intismeran plus Pembrolizumab mit Pembrolizumab plus einem nicht-immunogenen Placebo verglichen. „Damit kann man zwar zeigen, dass das Gesamtpräparat einen Effekt hat. Man kann aber nicht zeigen, welcher Anteil dieses Effekts auf dem Konzept der tumorspezifische Information beruht.“
Offene Fragen und methodische Schwächen
Ungewöhnlich erscheint dem Immunologen die intensive wiederholte Gabe die der mRNA-Präparate. Moderna und Merck sprechen davon, dass ein Milligramm mRNA alle drei Wochen bis zu neunmal verabreicht wird. Man setzt das Immunsystem also innerhalb weniger Monate wiederholt demselben Reiz aus, wobei die erste Injektion konsequenterweise nicht auf dasselbe Ausgangssystem trifft wie die neunte. Was zwischen Dosis eins und neun passiert, bleibt ungewiss.
Ein weiteres grundsätzliches Problem wurde 2023 in „Nature“ beschrieben: das fehlerhafte Ablesen von mRNA-Bausteinen. Epoch Times berichtete.
Auch in Intismeran gibt es modifizierte Basen, die sogenannte ribosomale Leserasterverschiebungen verursachen. Dadurch können nicht beabsichtigte Peptide entstehen und diese auch unerwünschte T-Zell-Antworten auslösen. Das Problem wird nach Wissen von Dr. Klapproth von Moderna nicht adressiert. Gerade bei einem individualisierten Präparat wäre das aber relevant: Nicht nur die gewünschten Neoantigene sind individuell, sondern potentiell auch unbeabsichtigte immunogene Produkte.
Durch die künstliche Verkettung unterschiedlicher Epitope, jenem Teil der Antigene, die das Immunsystem später erkennen soll, können zudem auch den Verbindungsstellen zwischen den einzelnen Epitopen neue, sogenannte Junction-Peptide, entstehen. Diese könnten ebenfalls einen Einfluss auf die Immunantwort haben, positiv als auch negativ. Mögliche Autoimmunreaktionen wären aufgrund der individuellen Formulierung wiederum höchst individuell und können daher praktisch kaum in Experimenten kontrolliert werden.
Fazit
Schwarzer Hautkrebs, auch als Malignes Melanom bekannt, ist eine der gefährlichsten Formen von Hautkrebs. Im Jahr 2022 wurden weltweit mehr als 330.000 neue Fälle diagnostiziert. In Deutschland sind es laut Uniklinik Tübingen rund 21.000 jährlich, wobei immer mehr junge Menschen betroffen seien. Rund 3.000 Menschen sterben jährlich daran.
Vor diesem Hintergrund ist eine Verbesserung der Behandlung wünschenswert. Einen (kleinen) Erfolg beim Melanom als Beweis dafür anzusehen, dass „mRNA-Impfstoffe gegen Krebs funktionieren“, ist aber übertrieben.
Bisher sind weder abschließende Daten aus Phase-II-Studien noch Zwischenergebnisse der Phase-III-Studie verfügbar. Womöglich bleibt der Effekt eines vermeintlichen Impfstoffs auch nach deren Veröffentlichung unbekannt oder muss hinterfragt werden. Obwohl es das Konzept prinzipiell ermöglicht, ist außerdem ungewiss, inwieweit sich die Ergebnisse auf andere Krebsarten übertragen lassen.
Von einer möglichen Zulassung sind wir auch aufgrund fehlender Daten mindestens ein Jahr entfernt. Wie hoch anschließend die Kosten für eine Behandlung sind, bleibt offen. Die Rede ist von mehreren Hunderttausend Dollar pro Patient.
Demgegenüber stehen schon jetzt messbare Effekte – an der Börse. Unterschiedliche Quellen sprechen von kurzfristigen Kursgewinnen von bis über 150 Prozent bei Moderna, sodass der Börsenwert des Unternehmens am Mittwoch um etwa 30 Milliarden US-Dollar zulegte. Die Papiere von Merck/MSD legten Mitte vergangener Woche ihrerseits etwa zehn Prozent zu. Mögliche Umsätze mit dem neuen Krebsmittel liegen Schätzungen zufolge zwischen drei und 13 Milliarden Dollar jährlich.
Dr. Anthony Fauci, ehemaliger Direktor des National Institute of Allergy and Infectious Diseases (Nationales Institut für Allergien und Infektionskrankheiten), sagte am 29. Juli 2026 vor einem Senatsausschuss in Washington, D.C. aus. - Foto: Madalina Kilroy/Epoch Times
In Kürze:
Fauci und andere US-Gesundheitsbeamte diskutierten Anfang 2021 über fehlende Daten zu Corona-Impfungen bei Schwangeren.
Fauci verwies einerseits auf theoretisch mögliche Risiken im ersten Schwangerschaftsdrittel, andererseits aber auch auf erste verfügbare Erkenntnisse.
Diese Nachrichten wurden von den republikanischen Senatoren Ron Johnson und Rand Paul im Rahmen einer Untersuchung veröffentlicht.
Neu veröffentlichte SMS-Nachrichten aus den USA werfen ein Schlaglicht auf die damalige Unsicherheit bezüglich der Corona-Impfung während der Schwangerschaft. Anfang 2021 diskutierten hochrangige US-Gesundheitsvertreter untereinander über die noch begrenzte Datenlage und mögliche Risiken für Schwangere.
Zwei republikanische Senatoren veröffentlichten am Montag, 10. August, Nachrichten von Dr. Anthony Faucis Diensthandy. Die Nachrichten stammen aus dem Januar 2021, als Fauci das National Institute of Allergy and Infectious Diseases (NIAID) leitete. Sie sind Teil eines Bestands von mehr als 34.000 Nachrichten, die von dem Gerät abgerufen wurden.
Neben Fauci waren an dem Austausch die damalige Direktorin der US-Gesundheitsbehörde CDC, Dr. Rochelle Walensky, sowie Dr. Vivek Murthy, der unter US-Präsident Joe Biden der oberste medizinische Berater der US-Regierung in Gesundheitsfragen war, beteiligt.
Im Mittelpunkt stand die Frage, welche Erkenntnisse zur Sicherheit der Corona-Impfung in den verschiedenen Phasen der Schwangerschaft damals vorlagen.
Murthy fragte in einer Nachricht vom 25. Januar 2021, ob es „Daten oder theoretische Gründe“ dafür gebe, eine Corona-Impfung eher zu Beginn oder eher gegen Ende der Schwangerschaft vorzuziehen. Zudem wollte er wissen, wann umfangreichere Daten zu möglichen Impfrisiken für Schwangere verfügbar sein würden.
Walensky antwortete, nach ihrem damaligen Kenntnisstand gebe es zu den Impfstoffrisiken für Schwangere noch keine ausreichende Datenbasis. Gleichzeitig verwies sie darauf, dass mehr als 15.000 Schwangere am Sicherheitsüberwachungssystem der CDC teilgenommen hätten und dadurch weitere Daten gesammelt würden.
Fauci erklärte, es lägen keine Daten vor, um zu bestimmen, ob eine Impfung zu einem früheren oder späteren Zeitpunkt der Schwangerschaft vorzuziehen sei. Er wies darauf hin, dass Zytokinreaktionen und Fieber nach einer zweiten Dosis „theoretisch mit einer Fehlgeburt im ersten Trimester in Verbindung stehen könnten“, was sowohl Walensky als auch Murthy als berechtigten Einwand anerkannten.
In einem weiteren Austausch vom 26. Januar 2021 ging es um eine damalige Empfehlung der Weltgesundheitsorganisation (WHO), in der aufgrund der begrenzten Datenlage von einer Moderna-Impfung während der Schwangerschaft abgeraten wurde.
Fauci erklärte, bei Impfstoffen, für die Daten zu Schwangeren fehlten, müssten die möglichen Risiken gegen den erwarteten Nutzen abgewogen werden. Schwangere waren nicht in die ursprünglichen Impfstoffstudien aufgenommen worden. Gleichzeitig hätten sich nach seinen Angaben bereits mehr als 10.000 Schwangere für eine Impfung entschieden.
„Es sind keine Probleme aufgetreten. Tierexperimentelle toxikologische Studien haben keine Warnsignale ergeben“, sagte Fauci.
Johnson und Paul erklärten, die veröffentlichten Nachrichten könnten Auswirkungen auf die damalige Gesundheitspolitik haben. Aus ihrer Sicht stelle sich dabei auch die Frage, ob Menschen bei ihren Impfentscheidungen ausreichend über die zu diesem Zeitpunkt noch begrenzte Datenlage und mögliche Risiken informiert worden seien.
Die Senatoren veröffentlichten zudem öffentliche Aussagen von Fauci, Walensky und Murthy, in denen diese trotz der damals begrenzten Datenlage eine Corona-Impfung für Schwangere empfahlen.
Die englischsprachige Ausgabe der Epoch Times bat Faucis Rechtsbeistand um eine Stellungnahme. Bis zum Zeitpunkt der Veröffentlichung lag jedoch keine Antwort vor.
Fauci leitete das NIAID von 1984 bis zu seinem Ausscheiden im Dezember 2022 und stand damit fast 39 Jahre an der Spitze der US-Bundesbehörde. Anfang 2020 wurde er weltweit bekannt, als er während der Corona-Pandemie regelmäßig in Pressekonferenzen und Medieninterviews auftrat.
In der vergangenen Woche erhielt der Ständige Unterausschuss für Untersuchungen des US-Senats, dem Senator Ron Johnson vorsitzt, vom US-Gesundheitsministerium eine Kopie von Faucis dienstlichem iPhone. Fauci hatte das Gerät während seiner amtlichen Tätigkeit genutzt. Die Übergabe erfolgte im Rahmen einer Untersuchung seines Umgangs mit der Corona-Pandemie.
Am 29. Juli verweigerte Fauci bei einer Senatsanhörung die Beantwortung von Fragen und berief sich dabei auf sein verfassungsmäßiges Recht, sich nicht selbst belasten zu müssen. Die Anhörung folgte auf die Veröffentlichung von Tagebucheinträgen, die Fauci während seiner Tätigkeit als zentraler Berater der US-Regierung in der Pandemie geführt hatte.
Impfspritze wird aufgezogen. (Archivbild) - Foto: via dts Nachrichtenagentur
Britische Forscher haben mithilfe „Künstlicher Intelligenz“ (KI) einen Impfstoff entwickelt, der gegen ein breites Spektrum von Viren schützen und künftige Pandemien verhindern soll. Das Team der Universität Cambridge spricht von einem grundlegend neuen Ansatz.
Erstmals wurde demnach ein zentraler Bestandteil eines Impfstoffs vollständig von einer KI entworfen, wie die BBC berichtet. Das Präparat ziele auf alle Coronaviren ab, einschließlich aller Covid-Varianten und solcher Viren, die von Tieren auf den Menschen übergehen könnten.
Die Arbeit befindet sich allerdings noch in einem frühen Stadium. Parallel dazu arbeiten die Wissenschaftler bereits an Impfstoffen gegen Grippe und Ebola – auch hier soll KI zum Einsatz kommen.
Impfstoffe trainieren das Immunsystem, Erreger zu erkennen und abzuwehren. Viele Viren verändern jedoch ständig ihr Erscheinungsbild, sodass Impfstoffe schnell wirkungslos werden. Der neue Ansatz soll diesem Problem begegnen.
„Wir sind immer einen Schritt hinterher“, sagte Professor Jonathan Heeney von der Universität Cambridge laut BBC-Bericht. „Unser Ziel ist es, der Entwicklung voraus zu sein.“ Die KI ermögliche es, Impfstoffe zu entwickeln, die auch vor neu auftretenden Erregern schützen. (dts/red)
Eine Krankenschwester bereitet am 3. Februar 2025 in Kampala, Uganda, im Rahmen einer Ebola-Impfstoffstudie einen Impfstoff vor. - Foto: Badru Katumba/AFP via Getty Images
In Kürze:
CEPI finanziert die Beschleunigung der Entwicklung dreier potenzieller Impfstoffe gegen das Bundibugyo-Ebolavirus.
CEPI begründet die Auswahl dieser drei Impfstoffprojekte damit, dass die Impfstoffe oder ihre Technologien bereits erfolgreiche Sicherheitsprüfungen durchlaufen haben.
Der dritte Impfstoff – entwickelt von der Universität Oxford und dem Serum Institute of India – könnte laut WHO bereits innerhalb von zwei Monaten für klinische Tests bereitstehen.
Eine internationale Gesundheitsorganisation stellt rund 60 Millionen US-Dollar (rund 52 Millionen Euro) bereit, um die Entwicklung von drei potenziellen Impfstoffen gegen das Bundibugyo-Ebolavirus zu beschleunigen. Dies teilte die Impfstoffinitiative Coalition for Epidemic Preparedness Innovations (CEPI) am 1. Juni mit.
Das Bundibugyo-Ebolavirus ist für den aktuellen Ebola-Ausbruch in Zentralafrika verantwortlich.
CEPI, die bereits früh in den COVID-19-Impfstoff von Moderna investiert hatte, stellt dem US-Unternehmen rund 50 Millionen US-Dollar (rund 43 Millionen Euro) für präklinische Tests und klinische Studien der Phase 1 zur Verfügung. Phase 1 ist die erste klinische Studienphase am Menschen nach den präklinischen Tests im Labor und an Tieren. Der experimentelle Impfstoff basiert auf derselben mRNA-Technologie wie Modernas Corona-Impfstoff.
Weitere geförderte Impfstoffvarianten
Darüber hinaus fördert CEPI die Entwicklung eines Impfstoffs der International AIDS Vaccine Initiative (IAVI), der auf einem genetisch veränderten Virus basiert. Er baut auf früheren Forschungen zu einem bereits existierenden Impfstoff gegen das Zaire-Ebolavirus auf.
Zusätzlich unterstützt CEPI ein Impfstoffprojekt der Universität Oxford und des Serum Institute of India. Der Impfstoff nutzt die gleiche Technologie wie der Corona-Impfstoff, den Oxford gemeinsam mit AstraZeneca entwickelt hat.
„Da sich das Bundibugyo-Ebolavirus rasch ausbreitet und es bislang keine zugelassenen Impfstoffe gibt, zählt jeder Tag im Wettlauf gegen diese tödliche Krankheit“, erklärte CEPI-Chef Dr. Richard Hatchett in einer Stellungnahme.
Das Ziel der Förderung dieser drei Impfstoffvarianten sei es, „sichere und wirksame Impfstoffe voranzubringen“, um den Ausbruch einzudämmen.
Der im Mai in der Demokratischen Republik Kongo bestätigte Ebola-Ausbruch hat nach Angaben der kongolesischen und ugandischen Behörden bislang 291 bestätigte Infektionen sowie 43 bestätigte Todesfälle verursacht. Zudem gibt es mehrere Hundert Verdachtsfälle.
Laboruntersuchungen haben bestätigt, dass der Ausbruch durch das Bundibugyo-Ebolavirus verursacht wird. Gegen diesen Virusstamm gibt es derzeit weder zugelassene Impfstoffe noch spezifische Behandlungen.
Herstellung von Impfstoffdosen während klinischer Prüfung
CEPI begründete die Auswahl der drei Impfstoffprojekte damit, dass entweder die Impfstoffe selbst oder die zugrunde liegenden Technologien bereits erfolgreiche Sicherheitsprüfungen durchlaufen haben. Zudem hätten sie bereits Wirksamkeit gegen verwandte Viren gezeigt.
Sollten die Phase-I-Studien erfolgreich verlaufen, will CEPI gemeinsam mit Partnern weitere klinische Studien unterstützen, die zu einer Notfallzulassung führen könnten.
Das US-amerikanische Unternehmen Moderna erklärte, die Förderung ermögliche es dem Unternehmen, bereits während der klinischen Prüfung Impfstoffdosen herzustellen. Dadurch könne der Impfstoff bei positiven Sicherheits- und Wirksamkeitsdaten rasch in Phase-II- und Phase-III-Studien überführt werden.
„Wir sind stolz darauf, unsere strategische Zusammenarbeit mit CEPI auszubauen und einen potenziellen Impfstoff gegen das Bundibugyo-Ebolavirus voranzutreiben“, sagte Moderna-Chef Stéphane Bancel in einer Erklärung vom 1. Juni. Man werde mit hoher Dringlichkeit und wissenschaftlicher Sorgfalt arbeiten, um die betroffenen Regionen zu unterstützen.
Moderna-Impfstoff von WHO bislang nicht berücksichtigt
Experten der Weltgesundheitsorganisation (WHO), die mögliche Impfstoffe gegen das Bundibugyo-Ebolavirus bewerten, haben den Impfstoff von Moderna bislang nicht erwähnt. Ende Mai bezeichnete die WHO den von der International AIDS Vaccine Initiative entwickelten Impfstoff als den derzeit vielversprechendsten Kandidaten. Allerdings werde es voraussichtlich sieben bis neun Monate dauern, bis dieser in klinischen Studien getestet werden kann.
Der dritte Impfstoff, der von der Universität Oxford und dem Serum Institute of India entwickelt wurde, könnte dagegen laut WHO bereits innerhalb von zwei Monaten für klinische Tests bereitstehen.
IAVI-Präsident Mark Feinberg erklärte, die finanzielle Unterstützung durch CEPI ermögliche es, die Entwicklung des Impfstoffkandidaten deutlich zu beschleunigen. Einen konkreten Zeitplan nannte er jedoch nicht.
Auch die Universität Oxford teilte mit, dass die Förderung die Vorbereitungen für Phase-1-Studien unterstützen werde. „Wir hoffen, dass wir durch eine koordinierte globale Anstrengung diesen Ausbruch eindämmen und das Virus stoppen können“, sagte Teresa Lambe von der Oxford Vaccine Group in einer Erklärung.
Serum Institute of India: Impfstoffproduktion in Kürze geplant
Ein Sprecher des Serum Institute of India hatte der englischsprachigen Ausgabe der Epoch Times am 24. Mai mitgeteilt, dass das Unternehmen plane, in 20 bis 30 Tagen mit der Produktion des Impfstoffs zu beginnen.
Unternehmenschef Adar Poonawalla erklärte, das Institut werde seine Produktionskapazitäten in die Zusammenarbeit mit CEPI und der Universität Oxford einbringen, um die Entwicklung des Impfstoffs möglichst schnell voranzutreiben und im Erfolgsfall einen erschwinglichen Zugang für betroffene Länder zu ermöglichen.
Die internationale Impfstoff-Initiative CEPI wurde 2017 nach einem schweren Ebola-Ausbruch in Afrika gegründet. Sie zählt heute mehr als 30 staatliche und private Geldgeber, darunter die Bill & Melinda Gates Foundation. Deutschland ist Gründungsmitglied und einer der größten Beitragszahler, wie aus einer Pressemitteilung des Bundesministeriums für Forschung, Technologie und Raumfahrt hervorgeht. Demnach hat Deutschland CEPI von 2017 bis 2025 mit 590 Millionen Euro unterstützt.
An dieser Stelle wird ein Video von Youtube angezeigt. Bitte akzeptieren Sie mit einem Klick auf den folgenden Button die Marketing-Cookies, um das Video anzusehen.
Kinderlose sollen mehr zahlen
Gesundheitsministerin Warken will noch vor der Sommerpause einen Gesetzentwurf für die Pflegereform vorlegen. Im Gespräch ist eine Erhöhung der Beiträge für Kinderlose auf 4,3 Prozent, während Versicherte mit Kindern weiterhin 3,1 bis 3,6 Prozent zahlen würden. Warken rechnet für die kommenden beiden Jahre mit einem Defizit von über 22 Milliarden Euro in der Pflegeversicherung.
Moskau hat westliche Diplomaten erneut aufgefordert, Kiew zu verlassen, da Russland dort systematische Luftangriffe auf militärische Ziele plant. Hintergrund sind eskalierende Angriffe beider Seiten und festgefahrene Friedensverhandlungen. Die EU weist die Aufforderung zurück. Gleichzeitig verhandelt die Ukraine in Berlin mit Deutschland, Frankreich und Großbritannien.
Ein Ebola-Ausbruch durch die seltene Bundibugyo-Virusvariante betrifft den Kongo und Uganda. Die Universität von Oxford und ein indischer Pharmahersteller entwickeln einen experimentellen Impfstoff auf Adenovirus-Basis im Eiltempo. Da keine zugelassenen Impfstoffe verfügbar sind, setzen die WHO und ihre Partnerorganisationen kurzfristig auf Eindämmung statt Impfung.
Trotz des Regierungswechsels in Ungarn blockiert die EU weiterhin rund 17 Milliarden Euro. Brüssel fordert tiefgreifende Reformen, von denen einige von Budapest als kurzfristig nicht umsetzbar angesehen werden. Gleichzeitig sorgt eine Sondersteuer auf ausländische Handelsketten für Konfliktstoff. Premierminister Péter Magyar will in Kürze nach Brüssel reisen, um zu verhandeln.
Bei einem Zusammenstoß zwischen einem Schulbus und einem Zug in Belgien sind vier Menschen ums Leben gekommen: der Busfahrer, zwei Jugendliche im Alter von 12 und 15 Jahren sowie eine Begleitperson. Fünf weitere Kinder wurden schwer verletzt. Der Bus war offenbar trotz geschlossener Schranke auf den Bahnübergang gefahren. Die genaue Ursache ist noch unklar.
Gesundheitspersonal trägt Schutzanzüge, bevor es eine Person beerdigt, bei der der Verdacht besteht, dass sie in Bunia, Kongo, an Ebola gestorben ist, am 25. Mai 2026. - Foto: Glody Murhabazi/AFP via Getty Images
In Kürze:
Seltene Ebola-Variante (Bundibugyo) treibt Ausbruch in Kongo und Uganda
Oxford und Serum Institute entwickeln experimentellen ChAdOx1-Impfstoff
WHO und Partner setzen kurzfristig vor allem auf Eindämmung statt Impfung
Wissenschaftler arbeiten intensiv daran, Impfstoffe gegen eine seltene Virusvariante zu testen und zu entwickeln. Diese Variante verursacht derzeit einen Ebola-Ausbruch in Afrika.
Forscher der University of Oxford und des Serum Institute of India befinden sich in einem Wettlauf gegen die Zeit. Sie wollen eine experimentelle Impfung verfügbar machen, die nach ihrer Einschätzung gegen das Bundibugyo-Virus wirken könnte. Dieses Virus steht im Zentrum eines wachsenden Ausbruchs im Kongo.
Ein Sprecher des Serum Institute erklärte gegenüber der englischsprachigen Ausgabe der Epoch Times in einer E-Mail vom 24. Mai, dass das von der University of Oxford bereitgestellte virale Ausgangsmaterial es ermögliche, „unsere Zellbank schnell zu inokulieren“. Dadurch könne in Rekordzeit mit der Produktion von Impfstoffdosen begonnen werden. Das Unternehmen rechne mit einer Produktionszeit von 20 bis 30 Tagen und sei „vollständig bereit zu skalieren“.
Experimenteller Impfstoff und internationale Zusammenarbeit
Der experimentelle Impfstoff ist bislang weltweit nicht zugelassen und basiert auf derselben ChAdOx1-Plattform wie der COVID-19-Impfstoff von AstraZeneca/Oxford.
Die Oxford Vaccine Group teilte mit, dass sie gemeinsam mit ihrer klinischen Biomanufacturing-Einrichtung und dem Serum Institute an einer schnellen Produktion von Impfstoffdosen gegen Bundibugyo arbeitet. Der Impfstoff trägt den Namen ChAdOx1 BDBV. Gleichzeitig arbeite man mit internationalen Partnern daran, „unterstützende präklinische Daten für die klinische Entwicklung und Erprobung des ChAdOx1 BDBV-Impfstoffs in Ausbruchsszenarien zu beschleunigen, während weiterhin etablierte wissenschaftliche, ethische und regulatorische Standards eingehalten werden“.
Bereits im Jahr 2022 hatten Oxford und das Serum Institute Impfstoffdosen gegen einen anderen Ebola-Stamm (Sudan-Ebolavirus) innerhalb von 80 Tagen nach Beginn eines Ausbruchs produziert und ausgeliefert.
Der aktuelle Ausbruch umfasst bestätigte Fälle im Kongo und in Uganda.
Eine Mutter hilft ihren Kindern, sich vor dem Betreten des Kyeshero-Krankenhauses in Goma die Hände zu waschen. Dort gibt es Kontrollen mit Handhygiene und Temperaturmessung als Ebola-Präventionsmaßnahmen. 18. Mai 2026.
Diskussion über Einsatz experimenteller Impfstoffe
Kongolesische Behörden haben laut Jean-Jacques Muyembe, Virus-Experte am National Institute of Biomedical Research, bereits über den Einsatz experimenteller Impfstoffe während des Ausbruchs diskutiert.
Vasee Moorthy, Senior-Berater der Weltgesundheitsorganisation (WHO), erklärte auf einer Pressekonferenz am 20. Mai, dass der Impfstoff eine der zwei besten verfügbaren Optionen gegen das Virus sei, das bislang nur zwei bekannte Ausbrüche verursacht hat. Er fügte hinzu, der experimentelle Impfstoff könne innerhalb von zwei bis drei Monaten für Studien verfügbar sein, betonte jedoch, dass derzeit keine präklinischen Daten vorliegen.
Als derzeit beste verfügbare Option gilt laut Moorthy der Impfstoff Ervebo des Unternehmens Merck, der gegen das Zaire-Virus wirkt – die häufigere Form des Ebola verursachenden Orthoebolavirus. Eine angepasste Version für das Bundibugyo-Virus würde jedoch schätzungsweise sechs bis neun Monate bis zur Testphase benötigen.
Merck selbst hat bislang nicht auf Anfragen reagiert.
Internationale Organisationen und Entwicklungspläne
Die in der Schweiz ansässige Impfstoffallianz Gavi, finanziert unter anderem von Staaten und der Gates Foundation, erklärte am 21. Mai, dass die vorhandenen Daten zu gelagerten Impfstoffen gegen das Zaire-Virus hinsichtlich möglicher Kreuzschutzwirkungen gegen das Bundibugyo-Virus „extrem begrenzt“ seien.
Gavi arbeitet gemeinsam mit der norwegischen Organisation CEPI, die Impfstoffentwicklung finanziert, an der Beschleunigung entsprechender Entwicklungsprogramme, einschließlich des Oxford-Impfstoffs.
CEPI teilte am 20. Mai mit, man konzentriere sich derzeit auf die Bewertung möglicher Behandlungen und Impfstoffe gegen Bundibugyo. Allerdings befinde sich kein Kandidat bislang in klinischen Phase-1-Studien.
Sobald diese Bewertung abgeschlossen sei, sei man bereit, „at-risk“ zu arbeiten – also Entwicklungsprozesse parallel voranzutreiben, selbst wenn ein Produkt möglicherweise nicht erfolgreich ist oder nicht benötigt wird –, um die Entwicklung und Verfügbarkeit präklinischer Impfstoffkandidaten zu beschleunigen.
Angesichts des Mangels an zugelassenen Impfstoffen und Therapien gegen das durch Bundibugyo verursachte Ebola betonte die Gates Foundation in einer aktuellen Stellungnahme, dass die oberste Priorität in der schnellen Erkennung von Fällen und der raschen Unterbrechung der Übertragung liege.
Patrick Muyaya, Sprecher der kongolesischen Regierung, erklärte am 25. Mai, dass das Land Überwachung, Massentests und Aufklärungsmaßnahmen deutlich ausgeweitet habe, um weitere Fälle frühzeitig zu erkennen und einzudämmen.
Zudem sei es zu Verzögerungen bei der Identifizierung des Ausbruchs gekommen, da frühe Tests die durch das Bundibugyo-Virus verursachten Ebola-Fälle nicht korrekt erkennen konnten.
„Wir holen nun einen schnell fortschreitenden Ausbruch ein“, sagte Tedros Adhanom Ghebreyesus, Generaldirektor der Weltgesundheitsorganisation, auf der Plattform X. Er warnte, dass der Ausbruch aufgrund der verzögerten Erkennung sowie des Mangels an zugelassenen Impfstoffen und Behandlungen „wahrscheinlich schlimmer wird, bevor er besser wird“.
Mit COVID-19-Impfstoff gefüllte Spritzen stehen auf einem Tisch in einer COVID-19-Impfklinik. (Archivfoto) - Foto: Justin Sullivan/Getty Images
In Kürze:
Impfpflicht 2021 ohne Ausnahmen im Unternehmen
43 Mitarbeiter wegen fehlender Impfung entlassen
4,25 Millionen US-Dollar Vergleich wegen Diskriminierungsvorwürfen
Das im US-Bundesstaat Oklahoma ansässige Unternehmen für Kompressoranlagen AG Equipment Company wird 4,25 Millionen Dollar (3,9 Millionen Euro) zahlen, um eine Diskriminierungsklage beizulegen, die im Namen von 43 ehemaligen Mitarbeitern eingereicht wurde. Dies teilte die US-Gleichbehandlungsbehörde EEOC am 18. Mai in einer Erklärung mit.
Im Herbst 2021 verpflichtete AG Equipment alle Beschäftigten zur COVID-19-Impfung und erklärte, dass keine Ausnahmen erlaubt seien. „Trotzdem beantragten mehrere Mitarbeiter Ausnahmen aufgrund ihrer religiösen Überzeugungen. Ein Mitarbeiter legte zusätzlich ein ärztliches Attest vor, das eine Ausnahme wegen einer medizinischen Erkrankung empfahl“, so die EEOC.
„Das Unternehmen weigerte sich, die Anträge der Mitarbeiter zu prüfen, und entließ alle Personen, die keinen Impfnachweis vorlegen konnten, am 15. Oktober 2021, einschließlich derjenigen, die um eine Ausnahme ersucht hatten.“
Vorwürfe der Diskriminierung und rechtliche Grundlage
Das Verhalten von AG Equipment verstoße gegen den Titel VII des Civil Rights Act von 1964, der Diskriminierung im Arbeitsverhältnis aufgrund von Religion, nationaler Herkunft, Geschlecht, Hautfarbe und Rasse verbietet, so die Behörde. Dem Unternehmen wird außerdem ein Verstoß gegen den Americans with Disabilities Act (ADA) vorgeworfen, der Diskriminierung von Menschen mit Behinderungen im Arbeitsleben untersagt.
Die Zahlung von 4,25 Millionen Dollar dient der Beilegung der Klage wegen religiöser und behinderungsbezogener Diskriminierung, die von der EEOC gegen das Unternehmen eingereicht wurde.
Darüber hinaus verpflichtet sich die Einigung AG Equipment, künftig keine Diskriminierung aufgrund von Religion oder Behinderung gegenüber seinen Mitarbeitern zu begehen. Das Unternehmen muss Führungskräfte in Bezug auf die Einhaltung von Titel VII und ADA schulen und die Mitarbeiter über ihre Rechte auf religiöse und gesundheitliche Ausnahmen informieren. Titel VII verpflichtet Arbeitgeber, angemessene Vorkehrungen für religiöse Überzeugungen zu treffen, sofern dies keine unzumutbare Belastung für das Unternehmen darstellt, so die EEOC.
Zu solchen Maßnahmen gehören flexible Arbeitszeiten, Versetzungen auf andere Stellen, interne Versetzungen sowie freiwilliger Schichttausch. Eine Maßnahme kann als unzumutbare Belastung gelten, wenn sie beispielsweise hohe Kosten verursacht, die Sicherheit oder Effizienz am Arbeitsplatz beeinträchtigt oder die Rechte anderer Mitarbeiter verletzt.
EEOC-Vorsitzende Andrea R. Lucas kommentierte die Einigung mit den Worten: „Wenn eine Anpassung ohne unzumutbare Belastung möglich ist, verlangt das Gesetz sie – die Pandemie entband Arbeitgeber nicht von ihren gesetzlichen Pflichten nach Titel VII und dem ADA.“
„Die EEOC wird unter meiner Leitung weiterhin Arbeitgeber zur Verantwortung ziehen, greifbare Ergebnisse liefern und die Würde amerikanischer Arbeitnehmer wiederherstellen, die durch weitverbreitete COVID-19-Impf-bezogene Verletzungen ihrer Bürgerrechte geschädigt wurden.“
Eine Krankenschwester hält einen COVID-19-Impfstoff in einer Archivillustration in Miami.
Foto: Joe Raedle/Getty Image
Weitere Entscheidungen der Gleichbehandlungsbehörde
Die Epoch Times kontaktierte AG Equipment für eine Stellungnahme, erhielt jedoch bis zur Veröffentlichung keine Antwort.
Am 18. Mai gab die EEOC außerdem eine Entscheidung in einem weiteren Fall bekannt und stellte fest, dass das Innenministerium / Bureau of Indian Education gegen Titel VII verstoßen habe, indem es religiöse Ausnahmeanträge von drei Mitarbeitern ablehnte, die eine Befreiung vom bundesweiten COVID-19-Impfmandat der vorherigen Regierung beantragt hatten.
Zahlreiche Unternehmen und Bundesbehörden führten während der Pandemie strenge Impfpflichten ein, nachdem eine breitere Richtlinie von Regierungen und globalen Gesundheitsorganisationen wie der Weltgesundheitsorganisation angestoßen worden war. Klagen und entsprechende Einigungen laufen weiterhin.
Politische und gesundheitspolitische Entwicklungen
Im vergangenen Jahr kündigte Gesundheitsminister Robert F. Kennedy Jr. an, dass die Centers for Disease Control and Prevention (CDC) keine COVID-19-Impfungen mehr für Schwangere und gesunde Kinder empfehlen würden. Kennedy sagte, diese Empfehlung sei trotz fehlender klinischer Daten zur wiederholten Auffrischungsstrategie bei Kindern eingeführt worden.
Zu diesem Zeitpunkt sagte Dr. Marty Makary, damals FDA-Kommissar, es gebe „keine Evidenz dafür, dass gesunde Kinder sie heute brauchen, und die meisten Länder empfehlen sie nicht mehr für Kinder.“
Gegen die Entscheidung wurde im Juli 2025 Klage eingereicht. Die Kläger warfen dem Gesundheitsminister vor, willkürlich und ohne ausreichende Begründung gehandelt zu haben. Die von der American Academy of Pediatrics und anderen Ärzteverbänden eingereichte Klage behauptete, die Maßnahme verstoße gegen den Administrative Procedure Act.
„Die Richtlinie ist nur ein Beispiel für die Agenda des Ministers, die lang etablierte, vom Kongress autorisierte, wissenschafts- und evidenzbasierte Impfstruktur zu demontieren, die den Tod unzähliger Amerikaner verhindert hat“, hieß es in der Klage.
Personen, die COVID-19-Impfungen erhalten haben und dadurch gesundheitliche Schäden erlitten haben, können Ansprüche im Rahmen des Countermeasures Injury Compensation Programms einreichen. Ansprüche können auch im Todesfall eines Angehörigen geltend gemacht werden.
Erfolgreiche Ansprüche können Entschädigungen für entgangenes Einkommen, Hinterbliebenenleistungen sowie nicht erstattete medizinische Kosten umfassen.
BioNTech galt während der Pandemie als Symbol deutscher Innovationskraft. Nun plant der Konzern die Schließung mehrerer Produktionsstandorte in Deutschland. (Archivbild) - Foto: Andreas Arnold/dpa
In Kürze:
BioNTech hat angekündigt, Werke in Marburg, Tübingen und Idar-Oberstein zu schließen.
Trotz öffentlicher Förderung in Höhe von 375 Millionen verfügt der Konzern weiter über hohe Finanzreserven.
Der Fall entfacht neue Kritik an Deutschlands Industrie- und Standortpolitik.
Es galt als eine der wirtschaftlichen Erfolgsgeschichten während der Corona-Zeit. Die Erzählung besagte: Ein kleines Mainzer Unternehmen rettet mit staatlicher Hilfe die Welt.
Gleichzeitig profitierten die angeschlagenen kommunalen Haushalte enorm von den Gewerbesteuereinnahmen des inzwischen zum globalen Konzern aufgestiegenen Unternehmens. So meldeten Medien im Jahr 2021, dass die Stadt Mainz statt eines geplanten Minus von 36 Millionen Euro einen historischen Überschuss von 1,09 Milliarden Euro verbuchen konnte.
Es war BioNTech, der Hersteller des mRNA-Impfstoffes Comirnaty, der der Stadt damals das Milliarden-Plus bescherte.
Der damaligen schwarz-roten Bundesregierung unter Angela Merkel (CDU) galt der Biotechnologiekonzern als Beweis dafür, dass der Standort Deutschland durch gezielte Subventionen zukunftsfähig gemacht werden könne.
In einer Antwort auf eine Kleine Anfrage der damaligen FDP-Fraktion verwies die Bundesregierung auf BioNTech und erklärte, gerade im Bereich der Wirkstoffentwicklung müssten lange Entwicklungszeiten, hohe Kosten und erhebliche Risiken berücksichtigt werden.
Bis zu 1.860 Stellen betroffen
Doch die gerade erst getätigte Ankündigung von BioNTech bricht nun mit dieser Erzählung: Bis Ende 2027 sollen die deutschen Produktionsstandorte in Marburg und Idar-Oberstein sowie des vom Konzern im vergangenen Jahr gekauften ehemaligen Konkurrenten CureVac in Tübingen geschlossen werden.
Zusammen mit der Schließung des Standorts in Singapur könnten bis zu 1.860 Stellen betroffen sein.
Hintergrund der Entscheidung sei laut einer Pressemitteilung des Konzerns, der anhaltende Einbruch des Geschäfts mit COVID-19-Impfstoffen.
So sank im ersten Quartal der Umsatz von 182,8 auf 118,1 Millionen Euro, zugleich weitete sich der Nettoverlust auf 531,9 Millionen Euro aus. BioNTech investiert zugleich in den Umbau zum Onkologieunternehmen.
BioNTech erwarte durch die „Konsolidierung von Produktionsstandorten“ ab 2029 jährliche Einsparungen von rund 500 Millionen Euro.
Für die Politik ist die Ankündigung von BioNTech ein Offenbarungseid. Aus der Bilderbuchgeschichte ist nun eine Grundsatzfrage über die Grenzen staatlicher Industriepolitik geworden.
Der Bund unterstützte BioNTech 2020 im Rahmen des Sonderprogramms zur Impfstoffentwicklung mit rund 375 Millionen Euro, wie aus einer Antwort der schwarz-roten Bundesregierung aus dem Jahr 2021 hervorgeht. Das war damals die mit Abstand höchste Fördersumme.
Zum Vergleich: Für Curevac wurden damals rund 251 Millionen Euro bewilligt und die Firma IDT Biologika aus Dessau-Roßlau erhielt eine Fördersumme in Höhe von rund 114 Millionen Euro.
Damals war die Förderung eine riskante Wette auf eine neue Technologie. Niemand wusste mit letzter Sicherheit, ob der mRNA-Impfstoff funktionieren würde, ob die Zulassung rechtzeitig käme oder ob sich die Milliardeninvestitionen jemals auszahlen würden. Laut offizieller Lesart ging die Wette auf.
Seit dieser Zeit wurde das „Wunder“ BioNTech von der Politik öfters hervorgehoben. So betonte der damalige Bundeskanzler Olaf Scholz (SPD) anlässlich der Grundsteinlegung für ein neues Forschungszentrum der Firma Merck im April 2024 in Darmstadt, auch mit Blick auf BioNTech:
„Ja, wir haben hier in Deutschland und Europa führende Biotechunternehmen und Technologien, um die China, die USA und andere uns beneiden.“
Politische Lobreden und dann der Rückzug
Im März dieses Jahres äußerte sich der rheinland-pfälzische Wirtschaftsminister Clemens Hoch (SPD) anlässlich der Ankündigung der BioNTech-Gründer und Forscherpaars Ugur Sahin und Özlem Türeci, das Unternehmen bis 2026 verlassen zu wollen.
Hoch würdigte die beiden Forscher, die im Jahr 2022 zu Ehrenbürgern von Mainz ernannt wurden, als prägende Persönlichkeiten der internationalen Biomedizin.
Er lobte ihren wissenschaftlichen Pioniergeist sowie ihren unternehmerischen Mut. Mit der Gründung von Ganymed und später BioNTech hätten sie gezeigt, wie aus „exzellenter Grundlagenforschung bahnbrechende medizinische Innovation“ entstehen könnte. Hoch sagte damals:
„Rheinland-Pfalz bleibt Heimat, in der wissenschaftlicher Mut, unternehmerisches Denken und medizinischer Fortschritt zusammenfinden.“
Nach der BioNTech-Ankündigung steht die Politik nun aber vor einem Problem, das sie lange verdrängt hat: Staatliche Förderung garantiert keinen dauerhaften industriellen Verbleib.
Wirtschaftlich ist BioNTech, ausweislich seiner Quartalszahlen für das erste Vierteljahr, keineswegs ein Sanierungsfall. Zum Ende des ersten Quartals lagen die liquiden Mittel und Wertpapieranlagen bei rund 16,8 Milliarden Euro.
Gleichzeitig kündigte der Konzern, wenige Tage nach der Veröffentlichung der Quartalszahlen, ein Aktienrückkaufprogramm im Umfang von bis zu 1 Milliarde Dollar an. Ziel sei eine höhere „Kapitaleffizienz“ und „langfristige Wertschöpfung“ für Aktionäre.
Millionenhilfe ohne Gegenleistung?
Der deutsche Steuerzahler trug einst einen erheblichen Teil des Entwicklungsrisikos. Nun fließt überschüssiges Kapital an die Kapitalmärkte zurück, während in Deutschland Werke geschlossen und Stellen gestrichen werden. Genau hier liegt die Sprengkraft des Falls.
Das Bundesministerium für Forschung, Technologie und Raumfahrt erklärt auf Anfrage von Epoch Times, dass die 2020 gewährten Fördermittel in Höhe von rund 375 Millionen Euro an BioNTech ausschließlich der beschleunigten Entwicklung von Corona-Impfstoffen dienten. Standortgarantien, Produktionsmindestlaufzeiten oder Rückzahlungsklauseln bei einer möglichen Verlagerung ins Ausland seien nicht Bestandteil der Förderbescheide gewesen.
Dies entspreche der üblichen Praxis in der Forschungsförderung, bei der die wirtschaftliche Verwertung der Ergebnisse ausdrücklich erwünscht sei. Zugleich betonte das Ministerium, die Bundesregierung wolle biotechnologische Innovationen und Wertschöpfung langfristig in Deutschland halten und den Standort mit der „Hightech Agenda Deutschland“ weiter stärken.
BioNTech ließ eine Anfrage von Epoch Times unbeantwortet, wie es die geplanten Schließungen der Werke in Deutschland mit Blick auf die massive Förderung durch die deutschen Steuerzahler rechtfertigt. Auf der Hauptversammlung am 15. Mai, am vergangenen Freitag, äußerte sich noch-CEO Ugur Sahin in seiner Rede vor den Aktionären zu den Schließungsplänen.
Sahin sprach von einer „Phase des Übergangs“. Durch einen sinkenden Herstellungsbedarf seien Veränderungen notwendig geworden, die auch Beschäftigte und Standorte beträfen. Die Entscheidung zur Schließung einzelner Werke sei „schweren Herzens“ und „nach sorgfältiger Analyse“ getroffen worden.
Zugleich betonte Şahin, man sei sich der „tiefgreifenden“ Folgen für Mitarbeiter und deren Familien bewusst. Den Betroffenen würden „sozialverträgliche Lösungen“ angeboten.
Deutschlands Standortprobleme
Wenn Sahin von einer „Phase des Übergangs“ spricht, dann wird deutlich, dass Deutschland trotz milliardenschwerer Förderungen nicht attraktiv genug geblieben ist, um industrielle Wertschöpfung im Land zu halten.
In der Biotechnologiebranche wird seit Jahren über genau diese Schwäche geklagt. Der Verband forschender Pharma-Unternehmen (vfa) beklagt, dass in Deutschland „Vertragsverhandlungen und einige Genehmigungsverfahren vor Studienbeginn oftmals viel zu lange“ dauerten. Zudem fordert die Branche „bundesweit harmonisierte Vorgaben für den Datenschutz“ sowie „zügigere Vertragsabschlüsse“ mit Kliniken und Praxen.
Gleichzeitig verliere Deutschland laut vfa international an Boden: Während die Bundesrepublik 2016 noch Platz zwei bei der Anzahl der klinischen Studien belegte, lag sie 2024 nur noch auf Rang fünf.
Ein Lehrstück über den wirtschaftlichen Niedergang
Der Fall BioNTech wirkt deshalb wie ein Lehrstück über die Grenzen deutscher Förderpolitik. Der Staat stellte Milliarden bereit, versäumte dabei jedoch, verbindliche Produktionsgarantien zu vereinbaren oder Mechanismen zu entwickeln, mit denen öffentliche Förderung langfristig an heimische Wertschöpfung gekoppelt werden könnte. Entsprechend scharf fallen die Reaktionen aus den betroffenen Regionen aus.
Der Marburger Oberbürgermeister Thomas Spies (SPD) kritisierte die Entscheidung öffentlich als „falsch“ und sprach von mangelndem Respekt gegenüber den Beschäftigten, die die „horrenden Gewinne“ des Unternehmens erst ermöglicht hätten. Zugleich erinnerte er daran, dass BioNTech massiv von öffentlichen Fördermitteln profitiert habe und daher auch gesellschaftliche Verantwortung gegenüber der Region und Öffentlichkeit trage.
Auch die Gewerkschaft IGBCE kritisiert den Umgang des Unternehmens mit den Standorten scharf. „Im Konzern haben offenbar endgültig die Rechenschieber das Regiment übernommen“, sagte Landesbezirksleiter Roland Strasser. „Aus kurzfristigem finanziellem Kalkül streichen sie radikal Produktionskapazitäten zusammen.“
Der Fall trifft die Politik auch deshalb so empfindlich, weil BioNTech über Jahre als Beleg für die Innovationskraft des Standorts Deutschland galt. Während Chemie-, Stahl- und Automobilkonzerne regelmäßig über Energiepreise und Standortnachteile klagten, schien die Biotechnologiebranche die Hoffnung auf eine neue wissensbasierte Industrie zu verkörpern.
Nun zeigt ausgerechnet ihr prominentester Vertreter, wie mobil und global dieses Geschäft tatsächlich geworden ist. Das eigentliche Dilemma lautet deshalb: Der Staat kann Innovationen fördern. Aber er kann Unternehmen nicht dauerhaft an einen Standort binden, wenn die strukturellen Bedingungen nicht stimmen.